Lic. Jaime J. Ticona Pardo, Fisioterapeuta Kinesiólogo
La Distrofia Muscular de Duchenne (DMD) es una enfermedad genética rara, progresiva y de carácter recesivo ligado al cromosoma X, caracterizada por la degeneración acelerada y la debilidad del tejido muscular. Es la forma más común y severa de distrofia muscular en la infancia, afectando aproximadamente a 1 de cada 3.500 a 5.000 niños varones nacidos vivos en todo el mundo.
ETIOLOGÍA Y FISIOPATOLOGÍA
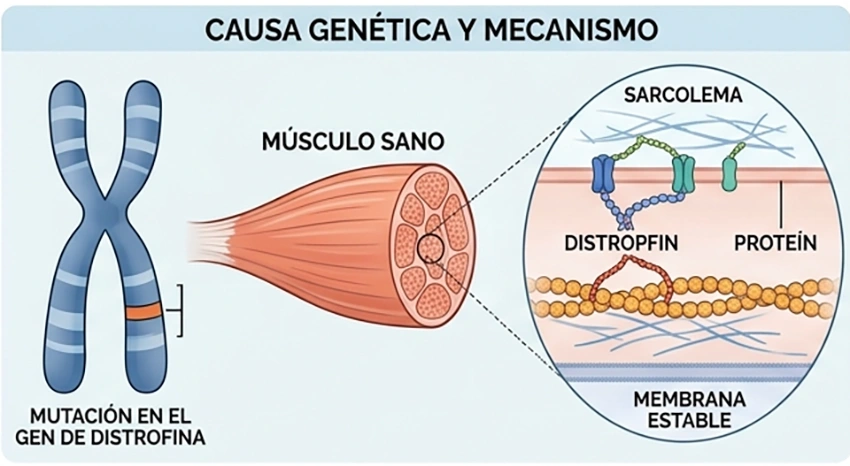
La DMD es causada por mutaciones en el gen DMD, ubicado en el cromosoma X. Este gen es el más grande del genoma humano y codifica la distrofina, una proteína estructural esencial para la estabilidad de las fibras musculares.
- Función de la distrofina: Forma parte del complejo de glicoproteínas asociadas a la distrofina (DAGC), el cual conecta el cito esqueleto de actina de la fibra muscular con la matriz extracelular.
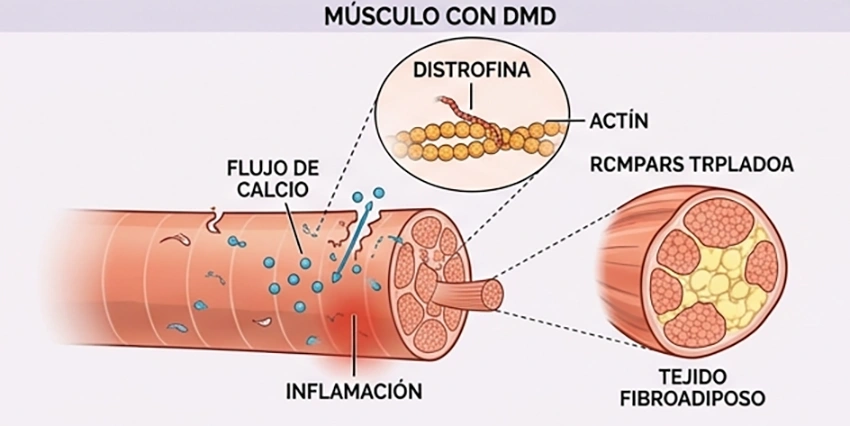
- Mecanismo de daño: Ante la ausencia o deficiencia severa de distrofina, la membrana muscular (sarcolema) se vuelve frágil y vulnerable al microtraumatismo generado por la contracción muscular normal. Esto provoca un flujo anormal de calcio al interior de la célula, activación de enzimas proteolíticas, inflamación crónica, necrosis del tejido muscular y, finalmente, su sustitución progresiva por tejido fibroadiposo.
Dado que el gen se encuentra en el cromosoma X, la enfermedad afecta casi exclusivamente a varones. Las mujeres son generalmente portadoras asintomáticas, aunque un pequeño porcentaje puede manifestar síntomas leves o afectación cardíaca tardía.
CUADRO CLÍNICO Y PROGRESIÓN
Los síntomas suelen manifestarse entre los 2 y los 5 años de edad. La progresión de la enfermedad se divide comúnmente en varias etapas clínicas:
| Etapa | Edad aproximada | Manifestaciones Clínicas |
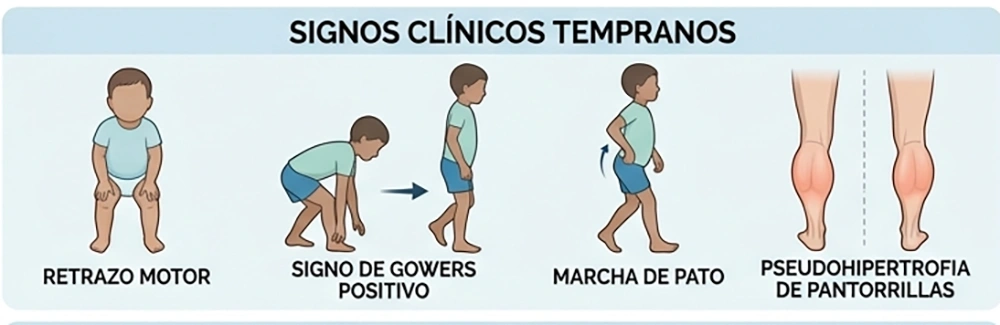
| Inicio temprano | 2 – 5 años | Retraso en hitos del desarrollo motor (gatear, caminar), marcha de pato (deambulante), caídas frecuentes, dificultad para saltar o subir escaleras. Pseudohipertrofia de gemelos (reemplazo de músculo por grasa y tejido fibroso). Signo de Gowers positivo (el niño usa sus manos para «escalar» sobre sus propias piernas al levantarse del suelo). |
| Fase ambulatoria tardía | 6 – 11 años | Pérdida progresiva de la fuerza en musculatura proximal (pelvis y hombros). Aumento de la lordosis lumbar y contracturas articulares (tendón de Aquiles, caderas). |
| Pérdida de la deambulación | 10 – 14 años | Necesidad de uso continuo de silla de ruedas. Comienzo del desarrollo acelerado de escoliosis progresiva. |
| Fase no ambulatoria tardía | > 15 años | Afectación severa de miembros superiores, compromiso de la musculatura respiratoria (disminución de la capacidad vital forzada) y aparición de miocardiopatía dilatada. |
DIAGNÓSTICO
El diagnóstico precoz es fundamental para optimizar el manejo multidisciplinario y mejorar la calidad de vida.
- Biomárcadores enzimáticos: La enzima Creatina Quinasa (CK) en sangre se encuentra severamente elevada (frecuentemente entre 20 y 100 veces por encima de los valores normales) desde las primeras etapas de la vida.
- Pruebas genéticas: Es el estándar de oro. El análisis de ADN (como MLPA o secuenciación masiva/NGS) confirma la mutación específica en el gen DMD.
- Biopsia muscular: Reservada para casos donde las pruebas genéticas no son concluyentes. Permite evaluar la presencia o ausencia total de la proteína distrofina mediante inmunohistoquímica o Western Blot.
ABORDAJE TERAPÉUTICO Y MANEJO FISIOTERAPÉUTICO
Actualmente la DMD no tiene cura, pero los avances en el manejo médico y rehabilitador han aumentado significativamente la esperanza de vida, permitiendo a muchos pacientes llegar a la tercera y cuarta década de vida.
TRATAMIENTO FARMACOLÓGICO
- Corticosteroides (Deflazacort, Prednisona): Constituyen el pilar del tratamiento farmacológico. Retrasan la pérdida de la fuerza muscular, preservan la función respiratoria, reducen el riesgo de escoliosis y posponen la pérdida de la deambulación entre 2 y 5 años.
- Terapias de omisión de exón (Exon Skipping) y sustitución génica: Medicamentos de nueva generación orientados a restaurar parcialmente la lectura de la proteína distrofina en mutaciones específicas.
ROL DE LA FISIOTERAPIA Y REHABILITACIÓN
El abordaje fisioterapéutico traumatológico y neuromuscular debe ser continuo y adaptado a cada etapa:
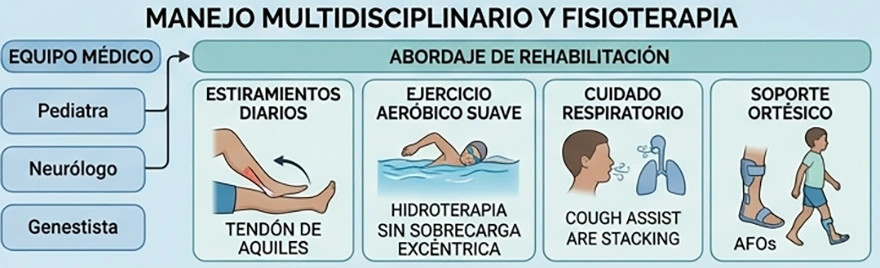
- Mantenimiento del rango articular: Estiramientos pasivos y asistidos diarios (especialmente en tríceps sural, isquiotibiales y flexores de cadera) para prevenir o retrasar las contracturas.
- Preservación de la función: Ejercicios aeróbicos suaves (como natación o hidroterapia) para evitar el desacondicionamiento físico. Se deben evitar los ejercicios excéntricos o de alta resistencia, ya que incrementan el daño en el sarcolema.
- Soporte ortésico: Uso de férulas nocturnas tobillo-pie (AFO) para mantener la alineación neumática y prevenir el pie equino.
- Cuidado respiratorio: Fisioterapia respiratoria para mantener la compliance pulmonar (capacidad de los pulmones de expandirse), reeducación de la tos asistida y uso de dispositivos de insuflación/exsuflación (espiración forzada) a medida que la fuerza de los músculos respiratorios disminuye.
(*imágenes generadas por i.a.)
“EL MOVIMIENTO ES TU PROPIA MEDICINA, SOLO HAY QUE AJUSTAR LA DOSIS”.